










近几年来,诸如伪狂犬病、猴痘等病毒导致的动物源性人畜共患病的发生率及向人类外溢引发新发性传染病乃至全球性大流行的频次正显著攀升,精准预测与预警动物源新发性传染病已成为保障绿色健康养殖业及公共卫生安全的一项核心科学挑战。
据澎湃新闻报道,复旦大学公共卫生学院的粟硕教授团队联同其合作者运用尖端交叉学科研究手段,深入剖析了多种哺乳动物宏基因组中的病毒基因组构成、生态学属性及跨物种传播机制。在“同一健康”(One Health)理念的指导下,该研究为构建集人类、动物与环境于一体的多维度新发性传染病预测与预警体系提供了坚实的数据基石。
北京时间9月4日,粟硕教授团队的研究成果以“Farmed fur animals harbor viruses with zoonotic spillover potential”为题,在国际顶尖学术期刊《自然》(Nature)上以长篇研究论文形式发表。
遴选频繁发生“宿主跳跃”的潜在“风险”病毒,解析跨物种传播规律
从海量的原始数据中筛选出病毒信号,确定真正的病毒序列
下一代测序技术的成熟推动了全球基因组学的挖掘与共享进程,在既往的组学研究中,研究人员通常按物种或采样地点进行混样,从而初步解析病毒多样性。然而,传统的混合样本测序无法清晰揭示个体之间或生态系统中不同组成部分之间的关系,还存在样本主要集中于粪便、难以区分环境污染等问题。此外,低丰度病毒面临基因组碎片化、片段化的挑战,混合样本难以实现病毒片段的精准分类,大大制约了病毒基因组的获取。
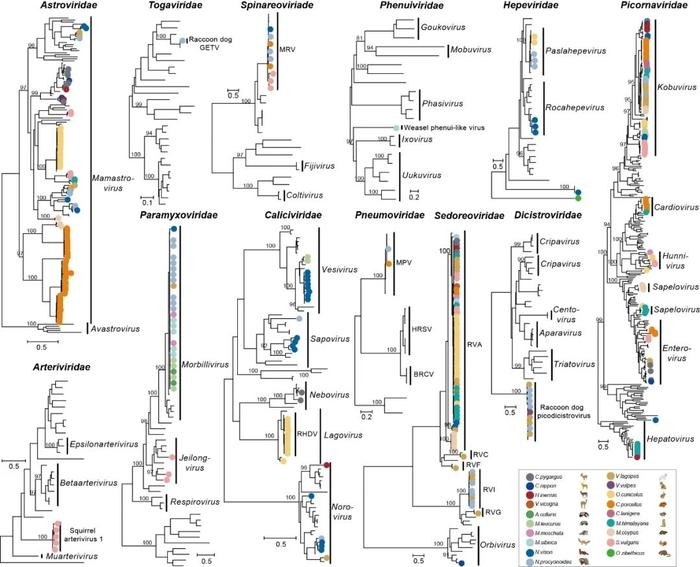
针对这些局限,团队设计了单组织单样本的建库策略,实现了在个体水平解析病毒共感染以及更灵敏的挖掘低丰度病毒。研究在166个单组织文库里鉴定到2种以上的病毒,发现星状病毒、细小病毒等与其他病毒频繁发生共感染。通过对低丰度病毒片段的精准拼接,避免了真阳性病毒因丰度阈值而被过滤,实现了多个病毒的90%基因组完成度。
“我们采用的新方法可以精确地在个体层面解析病毒共感染状况,并能更灵敏地检测低丰度病毒,揭示出动物组织器官、个体乃至群体间的多层次病原分布情况,从而获得更为丰富和高分辨率的数据。”粟硕介绍。这意味着研究人员能获得更加细致的分析结果、进行更深入的统计学分析,从而揭示不同尺度上的病原生态学问题。
研究团队的跨学科交叉研究方法,为其他新发病原体的风险评估树立了范例,为构建多维度新发传染病风险评估体系奠定了基础。这不仅对公共卫生领域产生深远影响,同时也为病毒学、生态学等相关领域提供了新的研究视角和方法指引。
在将近三年的研究过程中,团队面临的最大挑战在于海量宏基因组数据的处理与分析。“分析这些数据需要过硬的生物信息学能力。我们要从海量的原始数据中筛选出病毒信号,并确定哪些是真正的病毒序列。”粟硕带领团队构建高效的一体化宏病毒组注释管道,用于数据清洗、病毒识别和生物信息学分析,成功攻克这一难题。
丰富病毒本底数据,为新发病毒预测预警提供支撑
研究获得的病毒数据,丰富了哺乳动物的病毒本底数据,通过揭示养殖哺乳动物体内病毒的复杂组成,探索病毒跨物种传播的潜力,该研究强调了将公共卫生安全防线前移的重要性。
“现阶段潜在风险病原体并没有公共卫生风险,但对于那些在动物中已经表现出较高流行趋势的病原体,应当加强其在动物中的监测和防控。”粟硕表示,盖塔病毒已在我国多种养殖和野生动物中被监测到,具有频繁跨物种传播能力,应加强对盖塔病毒的监测并尽早储备动物疫苗,保障动物健康养殖以及预防其潜在跨物种传播风险。
论文的前三位共同第一作者均是课题组在读研究生。下一步,团队将继续聚焦于人和动物新发病毒的预测预报和综合防控研究,将病毒宏基因组等新技术与传统的流行病学数据、环境和生态因素相结合,并针对研究瓶颈按需求开发新的生物信息分析方法,力争为传染病防控和公共卫生安全提供更有力的科学支撑。
责任编辑:张迪












